식약처 "이상사례는 'ARIA' 엄격한 관리방안 마련"
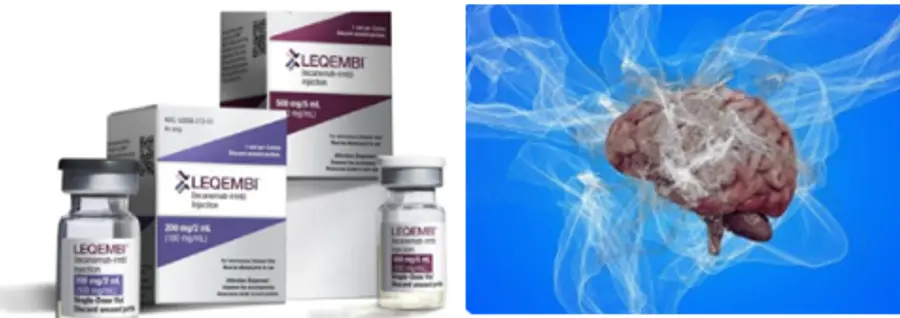
▲치매 치료제 레켐비(왼쪽)와 �零颱舅見� 설명 이미지.
식품의약품안전처가 중앙약사심의위원회를 거치지 않은 치매치료제 '레켐비(레카네맙)'를 허가 했다.
작년부터 국내 허가된 신약 33개 성분 가운데, 6개 성분에 대해서만 허가심사 과정 중 중앙약심이 개최됐는데, 식약처는 "레켐비의 경우 효과, 치료옵션, 모니터링 방안 등을 고려해 최종적으로 허가가 이뤄졌다"고 밝혔다.
주사제인 레켐비는 2주 1회씩 정맥 투여, 알츠하이머로 인지기능 저하를 27% 지연시키는 신약으로 알려지고 있는데, 신경세포의 비정상 단백질 '아밀로이드 베타' 응집체와 원섬유를 제거, 치매 진행을 늦추는 약물로 알려져 있다.
23일 식약처에 따르면 최근 약업계에서 레켐비 허가과정에 대한 논란에 대해 "전문가들이 과학 기반으로 면밀하게 심사했다"고 밝혔다.
특히 가벼운 알츠하이머병 등 에서 인지저하 감소(27%) 효과를 확인했고, 질환의 위중성 및 기존 치료제와 달리 동 질환의 유력한 원인(아밀로이드베타) 제거를 표적으로 새로운 치료옵션인 점, 주요 이상사례로 알려진 ARIA의 엄격한 관리(MRI 모니터링 등) 방안을 마련한 점 등이 승인에 고려됐다고 밝혔다.
레켐비의 ARIA는 MRI 영상검사에서 확인되는 뇌부종, 미세출혈 등 비정상적 소견을 뜻한다.
또, 허가심사에서 필요한 경우 중앙약심에 '자문'은 받을 수 있으나, 필수 절차는 아니다고 밝혔다.
한편 국회 전진숙 의원(민주) 지난 10일 열린 보건복지위원회 국감에서 "유럽 EMA의 약물사용자문위원회(CHMP)에서 부작용으로 허가 불승인이 권고된 치매 신약이 국내에서는 중앙약심 검토 없이 허가됐다"며 의문을 제기했다.
전 의원은 미국 FDA는 자문회의 후 허가를 했지만 처방 정보에 잠재적 경고 문구를 표시했고, 유럽은 허가를 보류했다"고 지적했다.
이에 대해 식약처는 "약사법령에 중앙약심 자문을 허가 필수 절차로 규정하고 있지 않다, 조건부(3상 임상시험결과 추후 제출) 허가를 하거나 품목허가·심사를 위해 외부 전문가 자문이 필요하다고 인정되는 경우 중앙약심 등 자문을 받는다"고 설명했다.
또 식약처는 레켐비주의 위해성 관리에 대해 시판 후 조사(환자등록연구, 6년)를 실시해 시판 후 한국인에서의 ARIA 발생 등을 면밀하게 모니터링할 예정이라고 했다.
식약처는 "ARIA는 투여 초반에 주로 발생하는 것을 감안, 1, 5, 7, 14차 투여 전에 검사하고, 결과에선 중등도~중증인 경우 투여를 보류하게 된다"고 밝혔다.